作者:瑞歐科技農用化學品合規團隊
更新日期:2026年9月
歐盟植物保護產品(Plant Protection Products,PPP)監管以Regulation (EC) No 1107/2009為核心。企業計畫將農藥原藥或製劑銷往歐盟市場時,需要結合活性物質核准狀態、原藥來源、產品配方、擬註冊用途及目標成員國,判斷適用的活性物質核准、原藥技術等同性(Technical Equivalence)、植物保護產品授權、區域授權、相互認可或續展等路徑。
瑞歐科技可根據企業產品現況和目標市場,提供註冊路徑評估、資料缺口分析、技術卷宗準備、風險評估、試驗策略、主管機關溝通及專案追蹤等支援,協助企業更有計畫地推進歐盟農藥註冊和市場准入。
您的產品需要辦理哪一種歐盟農藥登記?
「歐盟農藥登記」並不是單一程序。不同企業所處階段不同,實際需要辦理的可能是活性物質核准、原藥TE、PPP首次授權、區域授權、相互認可或產品續展。建議先明確專案所處位置,再決定後續資料和試驗投入。
| 典型企業情境 | 主要監管路徑 | 建議關注 |
|---|---|---|
| 開發新的農藥活性物質 | 活性物質核准(Active Substance Approval) | RMS、資料包、EFSA同儕審查、核准條件 |
| 非新原藥進入歐盟 | 原藥技術等同性(Technical Equivalence) | 原藥規格、生產工藝、雜質譜與參考來源的等同性 |
| 製劑首次進入歐盟成員國 | 產品授權(Product Authorisation) | 製劑卷宗、活性物質資料取得方式、風險評估、用途與國家要求 |
| 同一製劑計畫進入多個成員國 | 區域授權(Zonal Authorisation) | zRMS、區域評估及多國申請布局 |
| 已有一國授權並希望擴展市場 | 相互認可(Mutual Recognition) | 參考授權、用途及目標國適用條件 |
| 活性物質再評估通過後維持現有製劑 | 製劑再評估(Authorisation Renewal) | 最新核准條件、資料要求和產品續展 |
如果企業同時涉及多個成員國或多個產品,建議在第一個專案啟動前同步規劃活性物質/原藥來源、首個授權國家、zRMS以及後續相互認可市場,避免專案之間重複投入。
歐盟農藥登記如何受到監管?
歐盟農藥法規Regulation (EC) No 1107/2009(以下簡稱「歐盟PPP法規」)於2009年頒布,用以取代Directive 91/414/EEC,並於2011年6月14日起正式實施,是歐盟植物保護產品市場准入的核心法規。
與其配套的Regulation (EU) No 283/2013和Regulation (EU) No 284/2013,分別規定了活性物質和植物保護產品的主要資料要求。此外,歐盟委員會、EFSA及各成員國也發布了相應技術指南,對註冊流程、資料保護、風險評估等具體要求進行細化。
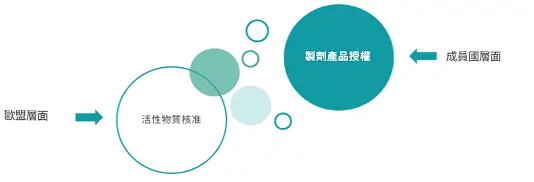
歐盟PPP法規的監管範圍包括農藥活性物質、安全劑、增效劑、農藥製劑、助劑(如桶混助劑)等。根據歐盟PPP法規,農藥產品進入歐盟市場主要涉及兩個監管層級:
歐盟層級:活性物質核准
用於植物保護產品的活性物質,需要在歐盟層級完成安全性評估和核准。評估通常涉及物質身分、理化性質、毒理、殘留、環境歸趨、生態毒理等多個技術領域。
成員國層級:植物保護產品授權
活性物質獲得歐盟核准,並不代表含有該物質的具體製劑可以自動在整個歐盟上市。植物保護產品仍需依照擬上市成員國的要求取得相應授權,並接受產品組成、用途、風險評估和標籤等方面的審查。
歐盟農藥登記基本流程
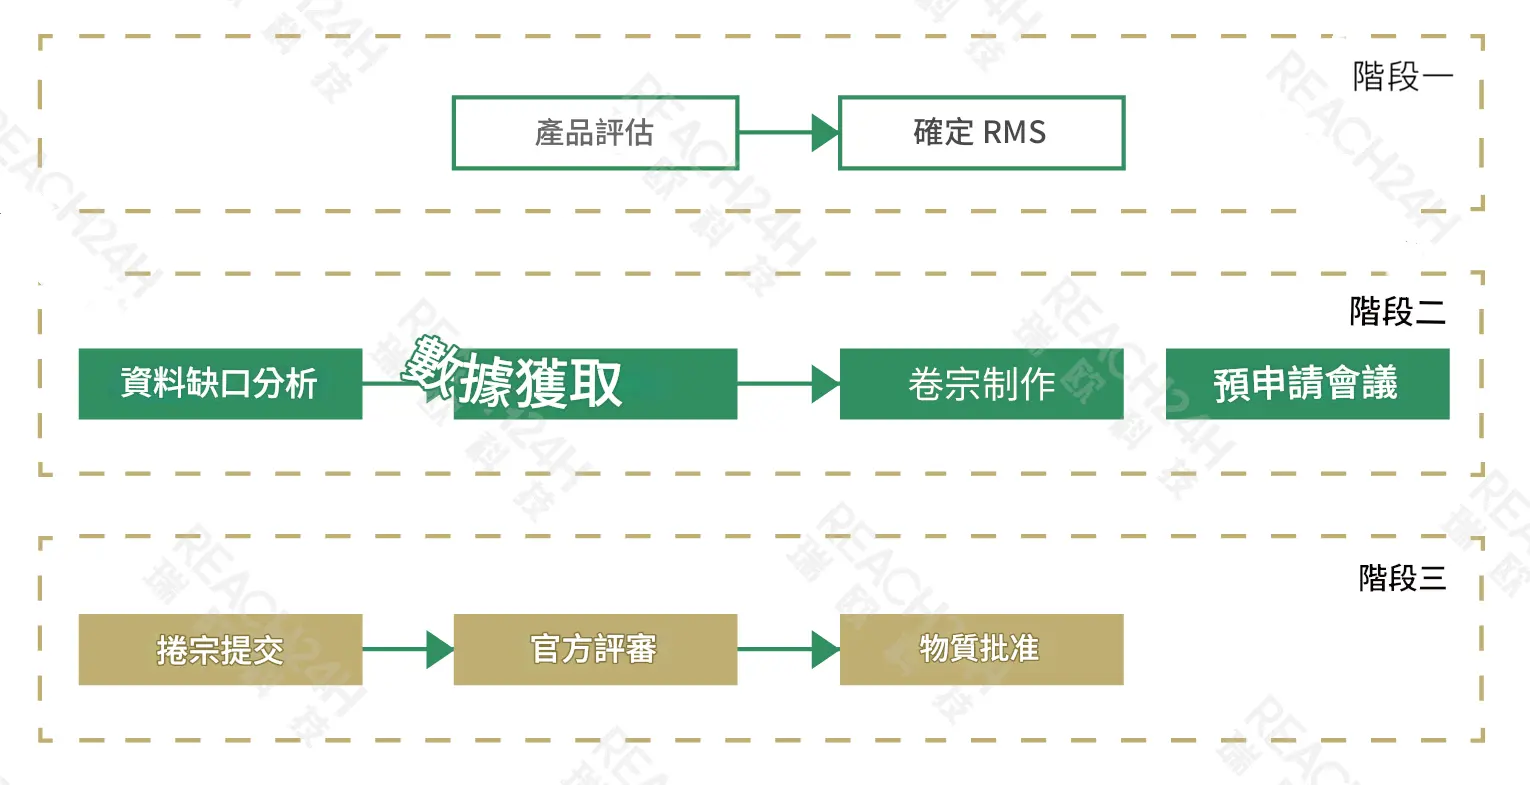
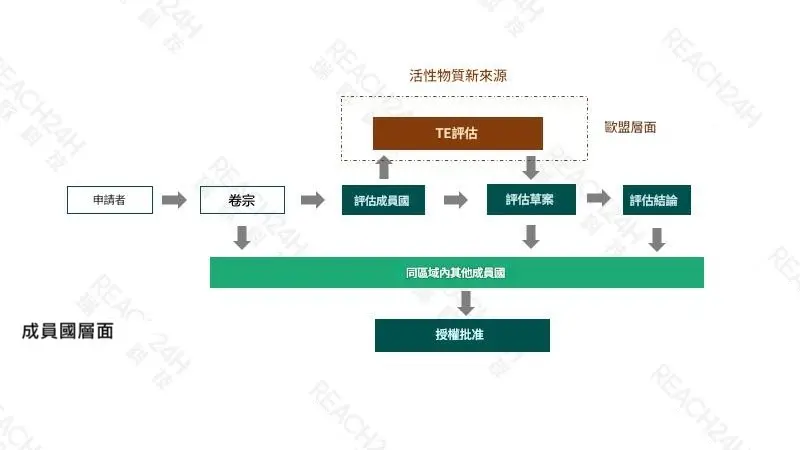
不同申請路徑的具體程序不同。例如,新活性物質核准需要經過RMS評估、EFSA同儕審查及歐盟層面的核准程序;PPP產品授權則主要由成員國按照區域授權體系開展評估。因此,企業在正式準備資料前,應首先完成產品狀態、活性物質來源和目標市場的路徑判斷。
活性物質核准與歐盟原藥等同性評估(TE)
活性物質核准
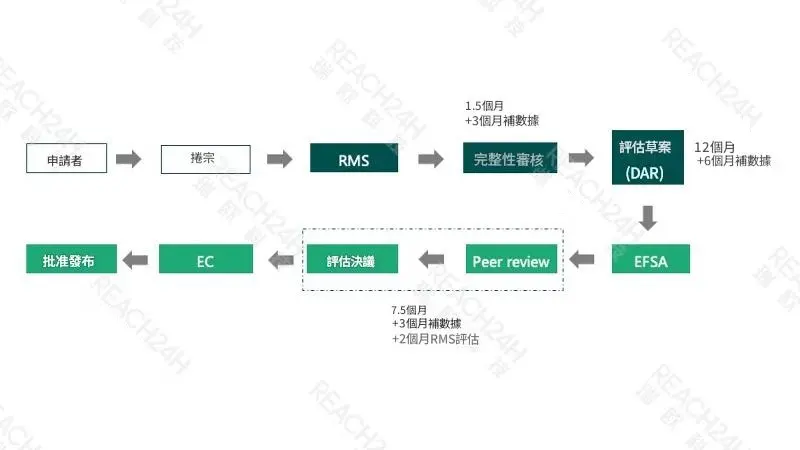
如果擬使用的活性物質尚未獲得歐盟核准,通常需要先進行歐盟層面的活性物質核准。申請人需要準備相應技術卷宗,並由評估成員國(RMS)、EFSA及歐盟層面的相關程序完成評估和監管決策。具體資料要求和評估範圍應結合物質性質、代表性用途及現行技術指南確定。
歐盟原藥等同性評估(TE評估)
新活性物質獲得核准後,其他非新原藥進入歐盟市場,需要與歐盟核准的參考來源進行等同性(Technical Equivalence,TE)評估。歐盟TE評估通過後在歐盟層面有效,可以進入整個歐盟市場。
常見需要進行TE評估的情況包括:
新原藥來源由參考來源生產商以外的生產商生產。
原參考來源或TE核准來源由小試或中試轉為大規模生產。
原參考來源或TE核准來源變更了生產工藝或生產廠址。
TE主要用於比較新來源與參考來源在活性物質純度、雜質組成及相關健康/生態毒理特徵等方面是否具有可接受的等同性。
歐盟植物保護產品(PPP)授權
植物保護產品授權屬於成員國層面的市場准入程序。企業在申請前應確認活性物質核准狀態、原藥來源、產品註冊用途、資料權以及目標成員國要求。新的植物保護產品進入歐盟成員國時,需要根據產品用途和目標市場要求準備相應活性物質和產品卷宗,並提交至相關成員國。評估可能涉及產品組成與理化性質、分析方法、人體健康風險、殘留、環境歸趨、生態風險、藥效、GAP、標籤及國家附加要求等。產品完成評估並獲得授權後,才可以依照授權條件在該成員國上市和使用。
Zonal Authorisation:區域授權
為了減少重複審查工作,歐盟PPP法規對植物保護產品採用區域評估制度。根據農業氣候條件,歐盟劃分為北部、中部和南部三個區域,由區域評估成員國(zRMS)進行核心評估。
除核心卷宗外,相關成員國還可能結合本國農業和環境條件提出附加資料要求,例如藥效、殘留、環境歸趨等。對於溫室使用、採後處理、空置儲藏空間或容器處理以及種子處理等特定用途,則適用相應的單一區域評估安排。
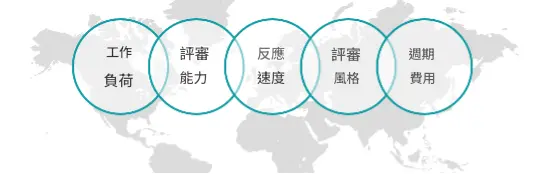
因此,在一個歐盟成員國取得PPP授權,並不代表產品可以自動在整個歐盟銷售。zRMS的選擇需要綜合考慮產品所在區域、主要目標市場、用途、成員國要求、評估資源以及後續多國布局。
Mutual Recognition:相互認可
如果相同植物保護產品已經在一個成員國獲得授權,企業計畫進一步進入其他成員國,可以評估是否符合相互認可的適用條件。相互認可可能減少部分重複評估,但目標成員國仍需依照法規程序作出授權決定。
因此,首次授權國家、zRMS和後續相互認可市場最好在專案早期一起規劃,而不是取得第一個國家授權後再逐一判斷。
Article 43 Renewal:製劑再評估
活性物質再評估通過後,含有該活性物質的PPP產品並不會因此自動延續原有授權。製劑持有人應根據最新的活性物質核准條件、資料要求以及現行產品授權條件,對現有製劑進行評估,並在規定期限內向zRMS提交相應的製劑再評估卷宗。主管機關將根據提交的再評估資料,審查產品是否仍符合授權條件,並決定是否延續其產品授權。
歐盟農藥登記需要準備哪些資料?
歐盟農藥註冊所需資料取決於申請類型。與其在專案開始時直接套用一份「通用資料清單」,更建議先判斷目前路徑和既有資料能否支援申請。
| 申請類型 | 主要資料關注點 |
|---|---|
| 活性物質核准 | 身分與規格、理化性質、分析方法、毒理、殘留、環境歸趨、生態毒理、代表性用途等 |
| 等同性評估 | 原藥規格、生產工藝、雜質組成及必要的健康/生態毒理等同性資訊 |
| 產品授權 | 產品組成、理化、暴露、殘留、環境、生態、藥效、GAP、標籤及國家附加要求等 |
資料不完整時,先進行資料缺口分析(Data Gap Analysis)
許多企業啟動歐盟專案時並不具備完整資料包。此時不建議直接補做全部試驗,而應先整理既有試驗、文獻、資料權和歷史評估結果,確認哪些資料仍可使用、哪些缺口可透過科學論證或替代方法處理,以及哪些項目確實需要新增試驗。
根據具體問題,可進一步結合文獻檢索、資料品質評估、Read-across、(Q)SAR、雜質和代謝物毒理評估、風險評估以及GLP試驗策略等工具,最佳化資料補充方案。
資料保護與Data Matching
為了保護登記申請人的權益,歐盟對符合條件的農藥登記資料設有保護機制。一般情況下,首次產品授權相關資料可享有10年的資料保護期;低風險植物保護產品的相關資料保護期可延長至13年;用於授權續展或審查的相關研究可適用30個月的資料保護期。具體專案還需要結合Letter of Access、Data Matching及相關資料權狀態,判斷資料能否用於申請。
歐盟農藥註冊專案案例
CASE 01
前置預審減少補件,TE專案最快1個月取得評估結果
歐盟Technical Equivalence(TE)評估對原藥規格、雜質譜及相關毒理/生態毒理資訊的審查較為細緻。一旦審查過程中需要補充資料,專案週期可能受到影響。
基於數百項歐盟TE申請經驗,瑞歐科技將部分關鍵工作前置至正式提交之前:依照歐盟審查邏輯對技術資料進行合規性預審,提前識別可能引起審查關注的規格、雜質及資料問題,並在內部完成資料完善和複核後再啟動正式申報,以減少後續補件和反覆溝通。
在資料基礎和專案條件相符的實際專案中,瑞歐科技曾實現從正式提交到TE評估通過僅用約1個月。
CASE 02
低含量新雜質存在毒理疑慮,以證據權重完成安全性論證
某歐盟專案中,原藥檢出一種含量低於0.1%的新雜質。審查過程中,該雜質因初步篩查結果存在潛在毒理關注,企業需要進一步證明其安全性。
但由於該雜質在原藥中的含量極低,實際工藝條件下難以分離並取得足量試驗樣品,企業陷入「做不出樣品進行試驗,又無法自行證明安全」的困境。
瑞歐科技毒理團隊對該雜質的毒理作用機制、結構特徵及既有毒理證據進行系統分析,並綜合非動物試驗資料、權威毒理資料庫資料及相關科學證據,按照歐盟技術指南要求建立證據權重(Weight of Evidence,WoE)論證。
最終,相關技術論證獲得審查方接受,成功解決了該新雜質的毒理關注,避免因無法取得足量試驗樣品而導致專案停滯。
瑞歐科技可以提供哪些歐盟農藥登記服務?
瑞歐科技可根據企業產品所處階段,提供模組化及全流程的歐盟PPP技術服務。
註冊策略與前期評估
產品合規分析;
現有資料盤點與資料缺口分析;
資料評估、缺口分析及豁免分析;
專利分析;
法規綜合諮詢。
活性物質與原藥
歐盟農藥新活性物質核准;
活性物質再評估申請;
Data Matching評估。
PPP產品授權
歐盟農藥製劑產品授權(Article 33&34相關申請);
Zonal Authorisation區域授權相關技術支援;
Mutual Recognition相互認可相關技術支援;
Article 43製劑再評估相關技術支援。
技術評估、試驗與專案支援
(Q)SAR報告;
內分泌干擾風險評估;
資料缺口分析及資料豁免;
GLP試驗代理和監理;
法規綜合諮詢和客製化培訓服務;
專案審查意見分析及補充資料技術支援。
為什麼選擇瑞歐科技?
歐盟PPP全流程技術能力
瑞歐科技擁有多年歐盟農藥法規專案經驗,可圍繞活性物質核准、原藥TE、植物保護產品授權、資料評估、(Q)SAR、GLP試驗及後續技術支援等不同環節提供服務,並根據企業專案階段組合相應工作內容。
多學科技術團隊協同
歐盟農藥評估橫跨化學、毒理、生態毒理、環境歸趨、殘留、暴露和藥效等專業領域。針對複雜專案,可根據技術問題組織不同專業人員共同評估,減少資料模組之間邏輯不一致或重複返工。
豐富的多成員國專案經驗
瑞歐科技已完成400多項歐盟TE申請,涵蓋德國、法國、波蘭等15個歐盟成員國。多成員國專案經驗有助於企業從單一申請進一步考慮後續市場布局和專案銜接。
從資料缺口到試驗的一體化支援
對於資料不完整或存在複雜毒理、雜質、代謝物問題的專案,可先透過資料缺口(Data Gap)、文獻、(Q)SAR和風險評估識別真實資料缺口,再結合必要的GLP試驗和技術論證制定後續方案,避免在登記前期盲目增加試驗投入。
歐盟農藥登記常見問題(FAQ)
相關服務
開始評估您的歐盟農藥登記專案
如果您正在評估活性物質核准、原藥TE、PPP首次授權、多國市場布局、Mutual Recognition或Article 43續展,可提交產品類型、活性物質、原藥來源、既有資料和目標國家資訊,由瑞歐科技協助彙整適用路徑及關鍵資料缺口。